经典案例 | 对叶榕T2T参考基因组为性别决定研究提供新见解
近期,岭南现代农业科学与技术广东省实验室深圳分中心在Horticulture Research上发表了最新研究成果,组装了对叶榕T2T高质量参考基因组,利用重测序数据重新分析了雄性特异性区域,构建了榕树雌雄果实发育的基因调控网络。
文章题目
A telomere-to-telomere reference genome of ficus (Ficus hispida) provides new insights into sex-determination
第一作者:Zhenyang Liao
通讯作者:Zhenyang Liao, Xingtan Zhang
通讯单位:岭南现代农业科学与技术广东省实验室深圳分中心
杂志:Horticulture Research
影响因子:8.7/Q1
文章链接:
https://doi.org/10.1093/hr/uhad257
研究背景
近年来,对一些植物物种性别决定的研究使人们对性别决定的遗传基础有了更深入的了解,并为育种提供了必要信息。对叶榕作为一种功能上雌雄异株的植物,至今未被研究过,虽然参考基因组已经发布,但仍存在许多空白。桑科(Moraceae)榕树属,是最大的被子植物属之一,有800多种中等木本植物、附生植物和灌木,主要分布在亚洲、大洋洲、非洲和美洲的热带和亚热带地区。榕树是许多生物的宝贵食物来源和栖息地,在热带雨林生态系统中起着至关重要的作用。隐头花序,也被称为榕树果实,在榕树和传粉榕小蜂之间的相互作用中至关重要。果实既是榕小蜂的食物来源,又为它们提供了繁衍后代的环境,不同的榕树与其传粉蜂形成了专性互利共生关系。
在榕属植物中,功能雌雄蕊是从单雄蕊进化而来的,花主要由三种类型组成:雌花、雄花和瘿花。当授粉蜂在雌花子房内产卵时,特定组织会发生无性繁殖,导致子房增大并形成瘿花,黄蜂利用雌雄同株植物的雌花产卵进行寄生和繁殖;相反,雌雄异株树的雌果只含雌花,而雄果既有雄花又有瘿花。传粉榕小蜂的产卵者只能通过短柱雌花到达子房形成瘿花,因此,花柱的长度决定了榕树雌花的最终命运,这可能是两性功能分化的一个关键特征。
花的发育分为五个阶段,榕树和榕小蜂之间关系不同的物种,这五个阶段也不同。A阶段是雌花或产卵瘿花成熟之前的时期;在B阶段,果实张开的苞片释放出特定的挥发物以吸引黄蜂进入果腔,雌花开始接受授粉,而瘿花则准备产卵;C阶段授粉雌花的子房继续发育,而瘿花则进行扩张以适应产卵;D阶段被称为雄花期,标志着雄花的成熟,这一阶段花药开裂并释放出花粉,交配后雌蜂携带花粉离开果实。榕树果实的果壁在晚花期软化和果肉化,同一时期,种子成熟。
榕树属包括两个雌雄同株亚属(Urostigma和Pharmacosycea)和四个功能雌雄异株亚属(Sycomorus、Ficus、Synoecia和Sycidium)。榕属植物的性别决定遵循经典性染色体进化理论,即雌雄异株由雌雄同株产生,这种转变发生在大约4750万年前。对叶榕(2n=2x=28)是Sycomorus亚属中的一个雌雄异体物种的基因组大小为360Mb2,其X期和Y期性染色体是分开组装的,在Y染色体上发现了一个新近进化的跨度约2Mb的性别决定区,包括候选性别决定基因FhAG2;在基因组的其他地方还发现了两个重复基因FhAG1和FhAG32,然而,由于存在高度重复的序列,组装后的性染色体存在许多缺口。
技术方案
PacBio HiFi和ONT综合测序
雄性特异性区域(MSR)基因在不同组织中的表达分析
全基因组甲基化水平分析
研究意义
完整的榕树参考基因组对于了解它们的性别进化和重要生物特征至关重要,所测得的高质量基因组为气生根基因、雌雄异株/同株以及共生系统研究提供了宝贵资源。研究发现了AG2和AG3在雄花形成和发育过程中调控的几个与花发育相关的基因,为探究榕属雌雄花发育的调控机制以及AG基因在榕-蜂共生中的作用提供了有价值的新见解。
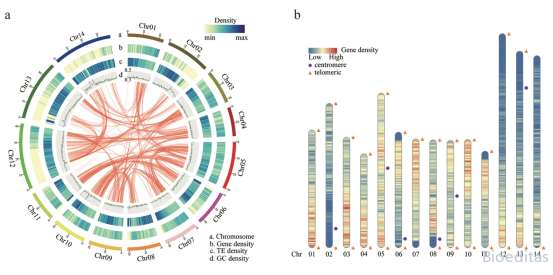
▲对叶榕T2T基因组组装
通过PacBio HiFi和ONT技术对拥有X和Y染色体的对叶榕雄性个体进行了测序,最终获得了371.8 Mb的无间隙基因组,N50长度为23.1 Mb,与先前发布的基因组有很强的共线性,且与之前发布的基因组相比,该基因组的连续性和完整性都有所提高。在14条染色体中鉴定出6个着丝粒和28个端粒,端粒长度从2177 bp~126556 bp不等。
为了研究对叶榕雄性特异性区域(MSR),研究人员对13个雄性和13个雌性个体的重测序读数与T2T基因组重新比对,评估了每条染色体100kb窗口的读取覆盖率,并在12号染色体端粒附近发现了一个MSR。以T2T基因组为参考,获得了8,291,147个SNPs,并基于这些SNPs计算了两性别群体之间的FST值,分析发现,0~7.2 Mb之间的FST值明显高于12号染色体的其他部分,对雌性和雄性的Pi(核苷酸多样性)值进行比较分析后也发现了该区域,该MSR约为7.2 Mb,比先前报道的大了近5.2 Mb,包括96.39%的区域重复。
进一步注释发现了雄性特异性区域中的53个基因,之前报道的性别决定候选基因 Fhv2.12G0000430(AG22)和未锚定的Fhv2.12G0000210(AG32)分别位于12号染色体上的5.9 Mb和2.7Mb 附近;AG2和AG3在雄性个体中只有一个拷贝,而之前报道的常染色体 AG12(Fhv2.01G0006340)基因在雌性和雄性个体中都有两个拷贝。来自13名雌性和13名雄性个体的重测序数据在雄性中检测到这些基因的单一拷贝,而在雌性中没有。
研究人员检测了MSR基因在不同组织中的表达,发现大多数MSR基因不表达,只有少数例外在雄花、根、茎和叶中表达;AG2和AG3基因在雄花的A和B发育阶段高表达,而AG1基因在雄花和雌花中的表达水平较高,与先前报道一致;除了先前发现的已知性别决定候选基因AG2和AG3外,还在MSR中发现了两个类似开花位点T基因Fhv2.12G0000120(FT1)和Fhv2.12G0000180(FT2)。FT1和FT2基因是拟南芥中AT1G65480基因的同源基因,在开花促进、坐果和营养生长中起着至关重要的作用;FT2在雄花发育的A、B阶段有少量表达,表明其可能参与了早期雄果的发育。
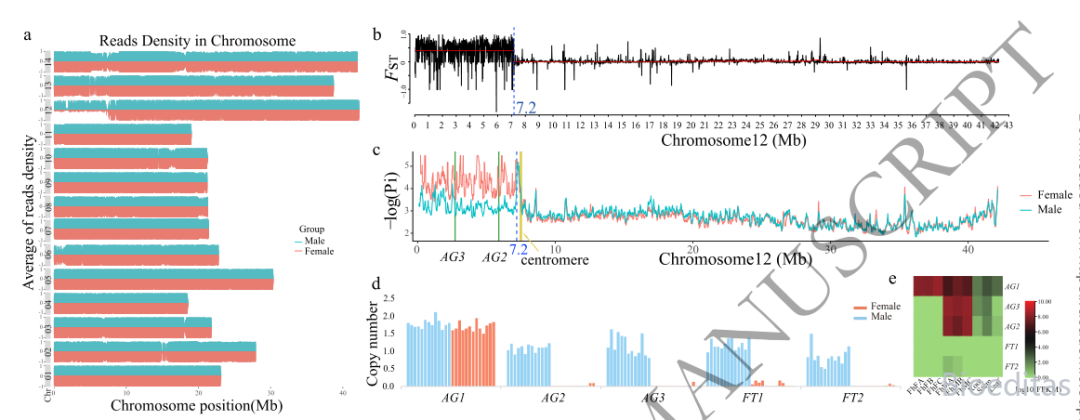
▲对叶榕基因组中12号染色体的雄性特异性区域
基于Nanopore Ultra-long数据估计了全基因组甲基化水平,发现CG、CHG和CHH (H=A、T、C)位点的甲基化率分别为49.8%、27.9%和2.8%。在基因组中发现了17,917个甲基化基因,其中分别有17,740、5,642和3,411个基因发生了CG、CHG和CHH甲基化。甲基化基因的GO分析发现,在与“DNA代谢”、“细胞周期”、“细胞成分组织”、“基因表达调控”和“花粉-雌蕊相互作用”相关的生物过程中显著富集。
为了研究甲基化对MSR基因的影响,研究人员首先比较了Chr12、整个Chr12染色体和整个基因组的MSR和非MSR水平,发现MSR的CG和CHG甲基化水平显著高于其他基因组区域。对叶榕MSR区转座子的含量高于其他区域,可能导致MSR区甲基化水平较高,这在其他物种中也有观察到。基因体和启动子区甲基化与基因表达水平呈负相关。MSR基因低表达可能是由基因-体和基因-启动子超甲基化引起的。AG基因体和启动子区(AG2和AG3)的CG、CHG和CHH甲基化水平显著低于其他MSR基因,这可以解释其较高的转录水平。
研究人员分析了AG和FT基因体及其上下游2kb区域的甲基化水平。在AG1、AG3和FT2的外显子区域以及AG1、FT1和FT2的内含子中发现了CG甲基化,而AG1和FT1基因分别发生了CHH甲基化和CHG甲基化;在AG1和AG3的启动子区域未检测到任何甲基化;然而,在AG2的启动子区域发现了高水平的甲基化,这可能在性别调节中起作用;同样,FT1和FT2基因的启动子区域显示出高水平的甲基化,这可能会影响它们的表达。
为了更好地表征不同发育阶段雄花和雌花之间的转录差异,研究人员使用不同软件来鉴定雄花和雌花之间的差异表达基因(DEGs),发现雌花和雄花在发育阶段的DEGs分别为1,250 个、839 个和4,326 个。而后构建了雌雄花发育基因的基因调控网络,观察到在不同发育阶段,不同性别的雌花和雄花在不同发育阶段的网络成员数和大小差异随着对叶榕花的发育而增大。比较了不同发育阶段雄性和雌性基因调控网络的拓扑结构,发现在花发育的A和C阶段,雌性网络的characteristic path length、clustering coefficient和number of edges均高于雄性网络,表明雌性基因调控网络更为稳健和复杂;而雄性基因调控网络在B阶段这几项数值均高于雌性网络,表明雄性基因调控网络比雌性更为复杂。
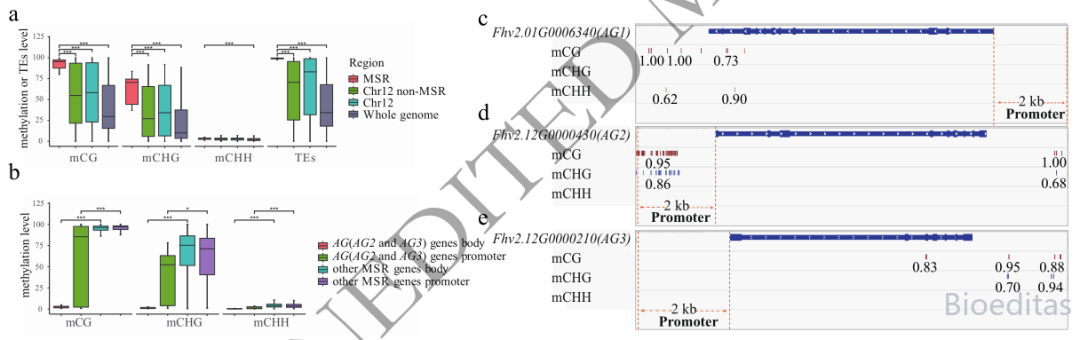
▲MSR和基因的甲基化水平
研究人员比较了雌性和雄性网络成员发展的功能差异,发现与其他阶段相比,C发育阶段网络最为复杂。对雌性和雄性网络的基因功能富集分析表明,它们具有相同的“自然调节”、“应激反应”、“代谢过程”和“防御反应”等关键生物过程;然而,“细胞壁生物合成过程”在雌性GRNs中明显富集,雄性网络中“花器官形成与发育”和“雄蕊形成与发育”等发育过程明显富集。
在花器官的形成和发育中,雄性果实中上调基因包括CRC、SPL9、MYB33、SVP1、AP2、MADS结构域转录因子(AG2、PI和AG3)和YABBY转录调控家族成员(YAB1)。对基因调控网络转录调控因子的统计分析显示,雌性和雄性分别有37个和36个转录因子上调,参与雌性基因调控网络的主要转录因子家族是MYB、NAC和WRKY,参与雄性基因调控网络的主要转录因子家族为MADS和MYB。
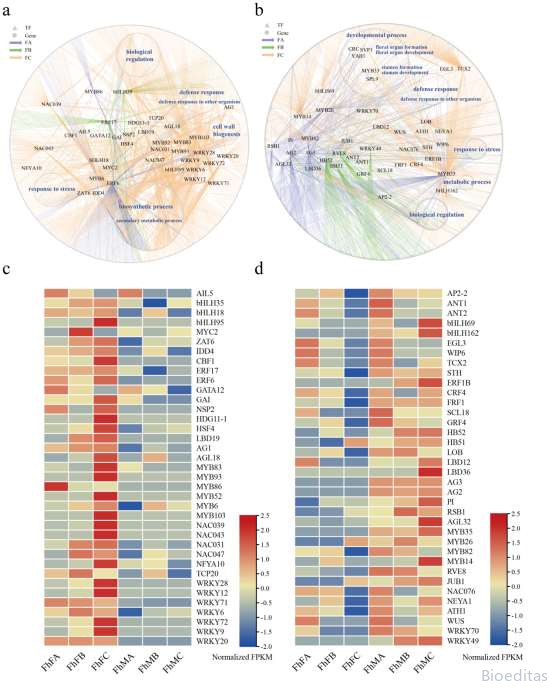
▲榕树不同性别的基因调控网络