
经典案例 | 染色体水平基因组组装和群体基因组学揭示节瓜亚雌发育和驯化机制
近期,中国水稻研究所和广东省农科院蔬菜研究所联合通讯,在Horticulture Research上发表了研究成果,报道了节瓜“A36”高质量染色体组水平参考基因组,还利用GWAS鉴定了与节瓜亚雌重要性状相关的QTLs。
文章题目
Chromosome-level genome assembly and population genomics reveals crucial selection for subgynoecy development in chieh-qua
第一作者:Min Wang
通讯作者:Songguang Yang, Hongwei Lu, Qingwu Peng
通讯单位:中国水稻研究所和广东省农科院蔬菜研究所联合通讯
杂志:Horticulture Research
影响因子:8.7/Q1
文章链接:
https://doi.org/10.1093/hr/uhae113
研究背景
节瓜(Benincasa hispida Cogn. var. Chieh-qua How)(2n=2x=24)为葫芦科冬瓜属下的一个变种,又称“小冬瓜”,表面密披黄褐色的粗硬毛,故又可称“毛瓜”。作为一种重要的经济特色蔬菜,在中国南方已有300多年的种植历史,目前在印度、马来西亚等东南亚国家广泛种植。《本草求原》记载节瓜有“功同冬瓜,而无冷利之患。益胃,长于下气消水”的功效,《本草纲目》中也记载了它的营养价值和在传统草药中的作用。 然而,节瓜虽作为冬瓜属物种,但在产地、果型、性别差异等方面存在都差异,目前已组装的冬瓜属基因组不能很好地用于节瓜研究。
葫芦科植物具有雌雄同株、全雌株、全雄株等七种性别形式,因此成为性别决定研究的模式系统。作为一种可以连续收获的蔬菜,雌株或亚雌株对提高产量和杂交种子生产效率起着至关重要的作用,然而,目前尚未发现与亚雌株相关的关键基因。
技术方案
PacBio➕Illumina➕Hi-C综合测序
基因组重测序➕群体基因组分析➕GWAS
研究意义
高质量基因组组装和群体遗传多样性为基因组学研究提供了宝贵资源,助力对节瓜驯化历史的深入了解,同时,基于基因组信息和性状遗传分析为未来节瓜种质改良和特色优质多样化品种选育等工作奠定了坚实理论基础。
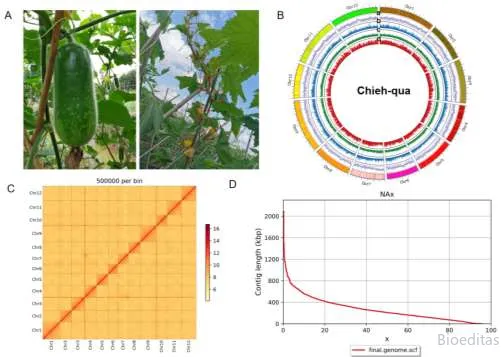
▲节瓜染色体水平基因组研究
“A36”基因组组装、评估与注释
利用Illumina HiSeq、PacBio和Hi-C等综合技术对节瓜“A36”进行了测序,最终获得的基因组大小为953.3 Mb;序列长度为765个contigs,contig N50为6.9 Mb;BUSCO评估基因组完整性为96.1%;结合ab initio、蛋白质同源物和转录组测序综合数据进行基因组注释,重复序列(623.80 Mb)共占整个基因组的65.43%;其中LTR在节瓜基因组中所占比例最高(55.9%),Copia-LTR(175.93Mb)和Gypsy-LTR(337.71Mb)分别占全基因组的18.45%和35.42%;检测到了34,082个编码蛋白质基因,共有24,953个基因(72.2%)被注释。
比较基因组学分析
为了解节瓜基因组的进化过程,研究共选取了12个植物物种进行同源基因验证、基因家族聚类分析以及单拷贝和多拷贝基因的富集,共分析了47,325个基因家族,其中常见基因家族2395个,特异基因家族967个。而后统计发现,节瓜基因组中43.7%的基因是单拷贝基因,低于冬瓜(63.3%)和黄瓜(62.9%),12.8%的基因是双拷贝基因,22.4%的基因是四拷贝基因,高于其他物种。对节瓜、冬瓜、黄瓜、西瓜和葫芦的基因家族进行聚类分析,结果表明节瓜的基因家族数(18,295个)高于其他四个物种。
根据这些植物物种的1293个单拷贝蛋白质序列,分析了具有分子年代和基因家族扩张/收缩的系统发育树,结果表明,在所研究的所有物种中,节瓜与冬瓜最为接近,二者在大约2.08~16.29Mya从它们的共同祖先分化出来;节瓜中分别有199和20个基因家族发生了显著的扩张和收缩,与冬瓜不同。利用GO和KEGG富集方法对特有基因家族进行了分析,结果表明,节瓜中特有基因与核糖体、氧化磷酸化、ABC转运体和RNA聚合酶有关。

▲节瓜和其他植物基因组的基因家族及系统发育分析
群体基本遗传特征分析
为了解多节瓜品种的基因组变异,研究人员对来自中国南方四省的129个节瓜品种进行了重测序,经筛选确定了4,324,889个高质量SNP位点用于群体遗传分析。根据SNP进行了种群结构分析,K值为2~6,通过主成分分析将种群划分为6个聚类,发现I亚群和IV亚群的个体数量相对较多,分别为36和32个。其中,I亚群的品种主要与“Jiangxin Type”混交,而V亚群的品种主要与“Heimao Type”混交。
然后为了解节瓜和冬瓜的进化关系,研究人员利用129个品系和146个已报道冬瓜品系的SNPs进行了系统进化分析,总共275个accessions被分为三个遗传组:I组(86个序列中仅有7个冬瓜序列)、II组(99个序列中有60个节瓜序列)和III组(90个序列中无节瓜序列)。通过LD衰减分析,发现节瓜种群和冬瓜种群的r2值都在0.8左右,而且随着距离变长,节瓜的连锁程度略高于冬瓜。
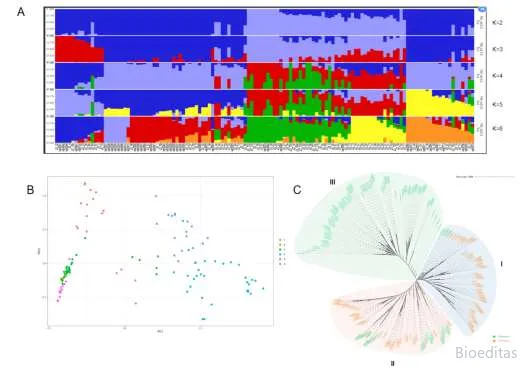
▲节瓜和冬瓜的种群进化分析
为了了解群体选择性胁迫,研究人员还结合以往冬瓜的序列数据,对节瓜和冬瓜群体间的Pi值和Fst值进行了统计分析。利用Tajima’s D以深入分析在二者种群分化中起关键作用的基因组区域,结果表明,冬瓜的选择基因组区域多于节瓜,其中长度超过1.0 Mb的区域在节瓜和冬瓜中分别有5个和12个,4个区域为两组共有,这表明在冬瓜的种群进化过程中可能比节瓜有更多的遗传纯化选择,这与π值分析的结果相似。为了更好地了解基因的分类,研究人员进行了KEGG分析,发现选择区的基因主要与转录因子、戊糖和葡萄糖醛酸的相互转化、脊髓小脑共济失调有关。由此可以推测,虽然冬瓜的种群多样性高于节瓜,但决定其群体的关键选择扫描主要发生在节瓜中。
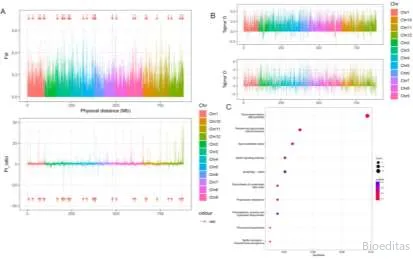
▲节瓜和冬瓜选择性扫叶分析
与亚雌株有关的基因/位点鉴定
亚雌株在高雌花率和高产方面具有更好的优势,迄今为止,几乎没有在节瓜中分离出亚雌株基因。为了探索鉴定亚雌性状因果基因的GWAS潜力,研究人员利用与该性状相关的129个不同品种开展关联研究。在2021年秋季和2022年春季,亚雌株频率分布均服从偏正态分布,这两个季节的大部分品种雌花结率相对较低。
为了检测控制亚雌基因组位点,研究人员首先利用GEMMA方法鉴定了15个相关的SNPs,包括9个位于Chr.8的SNPs、4个位于Chr.9的SNPs和2个位于Chr.12的SNPs。为了识别GWAS结果,还使用FaST-LMM程序检测了一些相关SNPs,结果显示秋季和春季的关键区域位于同一区域。在春秋两季共15个相关信号中,有3个SNPs在两季中重叠,进一步发现CqSg8.1、CqSg8.2、CqSg8.3与231.6kb区域的4个小基因(BhiCQ0880026444、BhiCQ0880026445、BhiCQ0880026446、BhiCQ0880026447)相当接近。有鉴于此,研究人员将候选区间扩展了50 kb,并总结出有10个基因(BhiCQ0880026440~BhiCQ0880026449)不可能与亚雌性状相关。利用JG1(亚雌株)和JG128(雌雄同株)的F2遗传群体进行了BSA检测,在2022年春秋两季,JG1的雌花率平均约为70%,而JG128约为10%;F1雌花率平均约为16%,其F2群体在2022年秋季表现为偏正态分布,表明亚雌花是一个数量性状。
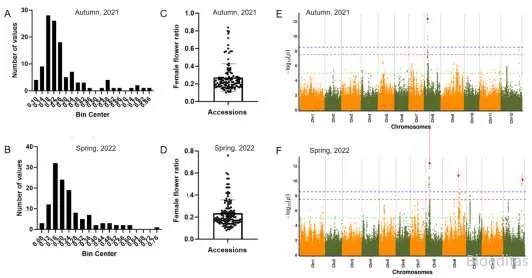
▲与节瓜亚雌株相关的基因组测序图谱
亚雌相关候选基因的表达分析
鉴于CqSg位点的潜在候选基因是在以前导SNPs为中心的331.6kb区间内进行分析的,因此确定了主位点的10个候选基因。首先检测了这10个基因在亚雌株(JG1)和雌雄同株(JG4)之间的表达水平,发现除了BhiCQ0880026441、BhiCQ0880026443和BhiCQ0880026449、 BhiCQ0880026441在JG4中的表达水平高于JG1,而BhiCQ0880026443和BhiCQ0880026449在JG1和JG4中没有差异。为了了解其他不同性别类型是否有相同的表达趋势,从亚雌株和雌雄同株品种中各随机选取了4个品系,测定了这10个基因的转录水平,观察到与雌雄同株品种相比,只有BhiCQ0880026447在4个亚雌雄同株品种的茎尖表现出相对较高的表达水平,而其他基因在4个亚雌株品种和雌雄同株品种中的整体表达水平并不一致。此外,还克隆了BhiCQ0880026447的基因组,并分别在三个亚雌株品种(JG1、JG3、JG45)和雌雄同株品种(JG4、JG31、JG128)中进行了测序。结果表明,它们之间存在一个非同义SNP突变,在三株亚雌株植物中为“A”,而在三株雌雄同株植物中为“T”;而SNP突变导致氨基酸从“Met”变为“Leu”。因此,编码MYB转录因子的BhiCQ0880026447基因最有可能是CqSg基因座的候选基因,将该基因命名为 “CqSg”。
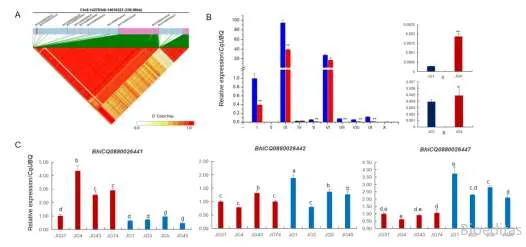
▲亚雌性状相关候选基因的表达分析
MYB转录因子在植物发育、抗病、信号转导等生物过程的控制途径中发挥着重要作用,其特征是具有保守的DNA结合结构域。有研究报告称,R2R3-MYB亚群的成员EOB2可通过抑制乙烯的产生来抑制花芽衰老。此外,MYBs还在雄蕊发育、胚珠受精以及雌蕊长度等方面发挥作用。在研究中,与雌雄同株品种相比,只有MYB59在四个亚雌株品种中相对上调,这表明它可能在雌花发育中起着关键作用。今后应开展更多的分子研究,以确定MYB59在亚雌株形成过程中的功能。

